Die Transthyretin-Amyloid-Kardiomyopathie (ATTR-CM) ist eine zunehmend anerkannte Ursache für Herzinsuffizienz, Herzrhythmusstörungen und Leitungsstörungen. Nach Ausschluss einer Leichtketten-Amyloidose lässt sich die Diagnose häufig nicht-invasiv mittels Knochenszintigraphie mit SPECT stellen. In der Schweiz stehen mittlerweile krankheitsmodifizierende Therapien zur Verfügung, die am wirksamsten sind, wenn sie frühzeitig eingeleitet werden. Die Behandlung sollte auch Herzinsuffizienz, Vorhofflimmern, das thromboembolische Risiko, Leitungsstörungen und eine begleitende Aortenstenose berücksichtigen. Eine frühzeitige Erkennung und eine multidisziplinäre Behandlung sind daher entscheidend für eine Verbesserung der Behandlungsergebnisse.
Transthyretin amyloid cardiomyopathy (ATTR-CM) is an increasingly recognised cause of heart failure, arrhythmias, and conduction disease. After exclusion of light-chain amyloidosis, diagnosis can often be established non-invasively by bone scintigraphy with SPECT. Disease-modifying therapies are now available in Switzerland and are most effective when initiated early. Management should also address heart failure, atrial fibrillation, thromboembolic risk, conduction disorders, and concomitant aortic stenosis. Early recognition and multidisciplinary treatment are therefore essential to improve outcomes.
Keywords: transthyretin amyloid cardiomyopathy; cardiac amyloidosis; bone scintigraphy; disease-modifying therapy
1. Der Ausschluss einer AL-Amyloidose ist der erste und wichtigste Schritt
Bei Verdacht auf eine kardiale Amyloidose muss diagnostisch zunächst eine Leichtketten-Amyloidose (AL-Amyloidose) ausgeschlossen werden (1). Dies ist entscheidend, da die AL-Amyloidose einen hämatologischen Notfall darstellt: Die Erkrankung kann rasch fortschreiten, und eine verzögerte Behandlung verschlechtert die Prognose erheblich. Zur initialen Diagnostik gehören daher die Immunfixation im Serum und Urin sowie die Bestimmung der freien Leichtketten im Serum (2). Diese Untersuchungen sind breit verfügbar und können von jedem Arzt veranlasst werden. Sind sämtliche Befunde unauffällig und besteht kein Hinweis auf eine monoklonale Gammopathie, ist eine AL-Amyloidose sehr unwahrscheinlich. Jeder pathologische Befund sollte hingegen eine dringliche fachärztliche Abklärung nach sich ziehen.
2. Die ATTR-CM kann meist ohne Biopsie diagnostiziert werden
Die Transthyretin-Amyloid-Kardiomyopathie (ATTR-CM) kann heute häufig ohne histologische Bestätigung diagnostiziert werden. Bei Patienten mit einem kompatiblen Phänotyp und nach Ausschluss einer AL-Amyloidose genügt eine Knochenszintigraphie mit Standardtracern, idealerweise ergänzt durch eine Single-Photon-Emissionscomputertomographie (SPECT), zur Bestätigung einer ATTR-CM, sofern eine kardiale Anreicherung vom Grad 2 oder 3 gemäss Perugini-Score vorliegt (3). Dieser nichtinvasive diagnostische Weg hat die klinische Praxis grundlegend verändert: Die Schwelle zur diagnostischen Abklärung wurde gesenkt, und vielen Patienten kann eine invasive Biopsie erspart werden. Eine Biopsie bleibt erforderlich, wenn trotz hohem klinischen Verdacht lediglich eine kardiale Anreicherung vom Grad 0 oder 1 vorliegt oder wenn eine monoklonale Gammopathie besteht, meist im Rahmen einer monoklonalen Gammopathie unklarer Signifikanz (MGUS) (4).
3. Krankheitsmodifizierende Therapien der ATTR-CM sind in der Schweiz Realität
Die ATTR-CM ist heute nicht mehr nur eine Erkrankung, die erkannt werden muss, sondern eine behandelbare Krankheit. In der Schweiz sind Tafamidis, Acoramidis und Vutrisiran zur Behandlung der ATTR-CM zugelassen. Die Kostenübernahme ist an bestimmte Kriterien gebunden und setzt eine Beurteilung durch ein Amyloidosezentrum voraus. Tafamidis und Acoramidis stabilisieren das Transthyretin (TTR), während Vutrisiran die hepatische TTR-Produktion mittels RNA-Interferenz reduziert.
Auch die Applikationsformen unterscheiden sich: Tafamidis wird einmal täglich eingenommen, Acoramidis zweimal täglich in einer Dosierung von jeweils zwei Tabletten und Vutrisiran alle drei Monate subkutan verabreicht. Da TTR am Retinoltransport beteiligt ist, wird während der Behandlung mit Vutrisiran eine Vitamin-A-Supplementierung empfohlen (5). Insgesamt spricht die verfügbare Evidenz bei den meisten Patienten mit ATTR-CM für eine krankheitsmodifizierende Therapie. Ein Verzicht auf eine Behandlung ist daher zunehmend schwer zu rechtfertigen, ausser in ausgewählten Situationen, etwa bei sehr weit fortgeschrittener Erkrankung, begrenzter Lebenserwartung oder entsprechendem Patientenwunsch.
4. Eine frühe Diagnose ist entscheidend, da die Therapie vor Eintritt eines fortgeschrittenen Krankheitsstadiums am wirksamsten ist
Die ATTR-CM wird weiterhin zu selten und bei vielen Patienten erst spät diagnostiziert. Eine frühzeitige Diagnose ist entscheidend, da moderne krankheitsmodifizierende Therapien den grössten Nutzen entfalten, wenn sie bereits in einem frühen Krankheitsstadium begonnen werden (6). Kardiologen nehmen eine zentrale Rolle ein, indem sie die Erkrankung frühzeitig erkennen und die entsprechende diagnostische Abklärung einleiten.
Dies ist insbesondere bei Frauen von Bedeutung, bei denen die Diagnose häufig noch später gestellt wird. Gründe hierfür sind unter anderem eine meist geringere absolute Wanddicke und ein nach wie vor unzureichendes Bewusstsein für die Erkrankung. Sobald ein klinischer Verdacht besteht, sollte der diagnostische Algorithmus konsequent durchgeführt werden. Die Vergütung krankheitsmodifizierender Therapien kann in der Schweiz insbesondere in frühen Krankheitsstadien noch praktische Hürden darstellen. Dies sollte jedoch nicht zu einer zurückhaltenderen Diagnostik führen.
5. Die kardiale Amyloidose ist eine Systemerkrankung – extrakardiale Warnzeichen sind relevant
Die kardiale Amyloidose darf nicht als isolierte Erkrankung des Myokards betrachtet werden. Es handelt sich um eine Systemerkrankung, bei der viele Patienten bereits lange vor dem Erkennen der kardialen Beteiligung extrakardiale Manifestationen aufweisen. Ein bilaterales Karpaltunnelsyndrom, eine lumbale Spinalkanalstenose, eine spontane Ruptur der distalen Bizepssehne, eine periphere Neuropathie, eine autonome Dysfunktion sowie anderweitig nicht erklärbare muskuloskelettale Beschwerden sind keine nebensächlichen Befunde, sondern wichtige diagnostische Hinweise (7).
Darüber hinaus können diese Manifestationen die Lebensqualität erheblich beeinträchtigen. Eine Anamnese, die über die kardialen Symptome hinausgeht, kann deshalb sowohl zu einer früheren als auch zu einer präziseren Diagnosestellung beitragen.
6. SGLT2-Hemmer und Mineralokortikoidrezeptor-Antagonisten scheinen bei ATTR-CM wirksam zu sein
Die Behandlung der Herzinsuffizienz bei ATTR-CM sollte nicht auf die Annahme reduziert werden, dass konventionelle Medikamente grundsätzlich schlecht vertragen werden. Betablocker und Hemmer des Renin-Angiotensin-Systems werden aufgrund von Hypotonie, Reizleitungsstörungen, autonomer Dysfunktion und fixiertem Schlagvolumen zwar häufig nur schlecht toleriert. Bestimmte konventionelle und moderne Herzinsuffizienztherapien scheinen in dieser Patientengruppe jedoch von Nutzen zu sein.
Retrospektive Studien weisen darauf hin, dass Hemmer des Natrium-Glukose-Cotransporters 2 (SGLT2-Hemmer) gut vertragen werden und mit günstigen klinischen Ergebnissen assoziiert sind, darunter eine geringere Progression der Herzinsuffizienz, weniger Hospitalisationen und eine niedrigere Mortalität. Auch Mineralokortikoidrezeptor-Antagonisten (MRA) werden offenbar gut vertragen und waren in retrospektiven Analysen mit besseren klinischen Ergebnissen verbunden.
Da randomisierte Daten fehlen, bleibt die Evidenz begrenzt. Die vorhandenen Signale lassen sich im klinischen Alltag jedoch zunehmend schwer ignorieren. Beide Substanzklassen sollten daher bei Patienten mit ATTR-CM und symptomatischer Herzinsuffizienz in Betracht gezogen werden (8).
7. Vorhofflimmern ist häufig, oft stark symptomatisch und hinsichtlich der Rhythmuskontrolle anspruchsvoll
Vorhofflimmern ist bei der ATTR-CM sehr häufig und wird oftmals schlecht toleriert. Die mechanische Funktion der Vorhöfe kann infolge der Amyloidinfiltration erheblich beeinträchtigt sein. Bei einigen Patienten besteht trotz Sinusrhythmus eine elektromechanische Dissoziation der Vorhöfe. Die klinische Verschlechterung bei Vorhofflimmern ist daher wahrscheinlich weniger auf den Verlust der Vorhofkontraktion zurückzuführen als vielmehr auf Schwankungen des Schlagvolumens infolge einer variablen Ventrikelfüllung sowie auf den Verlust einer adäquaten Herzfrequenz.
Patienten können von einer rhythmuserhaltenden Strategie profitieren. Die verfügbaren antiarrhythmischen Optionen sind jedoch begrenzt, und die Rezidivraten sind hoch. Die Daten zur Katheterablation sind eher ernüchternd, wobei die Ergebnisse in frühen Krankheitsstadien günstiger sein könnten. Amiodaron kann zur Aufrechterhaltung des Sinusrhythmus sehr wirksam sein, sein Einsatz wird jedoch durch das Nebenwirkungsprofil eingeschränkt (9).
Daher wird häufig eine Frequenzkontrolle bevorzugt. Aufgrund von Bradykardien oder Tachyarrhythmien ist jedoch nicht selten eine Device-Implantation erforderlich. In einzelnen Fällen muss zur ausreichenden Frequenzkontrolle eine Ablation des atrioventrikulären Knotens mit permanenter Schrittmacherstimulation im Sinne einer «Pace-and-ablate»-Strategie durchgeführt werden.
8. Die kardiale Amyloidose ist mit einer erhöhten Thromboseneigung verbunden – die Schwelle zur Antikoagulation sollte niedrig sein
Die Amyloidinfiltration der Vorhöfe führt zu einer eingeschränkten mechanischen Funktion und wahrscheinlich auch zu Veränderungen der endothelialen Eigenschaften. Dadurch besteht bei diesen Patienten ein hohes Risiko für die Bildung intrakardialer Thromben. Sämtliche Patienten mit kardialer Amyloidose und Vorhofflimmern sollten daher unabhängig vom CHA₂DS₂-VASc-Score antikoaguliert werden.
Bei ausgeprägter Beeinträchtigung der Vorhoffunktion können sich Thromben auch im Sinusrhythmus bilden. In solchen Fällen kann nach Ermessen des behandelnden Spezialisten selbst bei Sinusrhythmus eine Antikoagulation erwogen werden (8).
Auch bei adäquat antikoagulierten Patienten mit Vorhofflimmern werden in einem beträchtlichen Anteil Thromben im linken Vorhofohr nachgewiesen. Deshalb wird vor jeder Kardioversion bei Patienten mit kardialer Amyloidose eine transösophageale Echokardiographie empfohlen – unabhängig vom Antikoagulationsstatus (10).
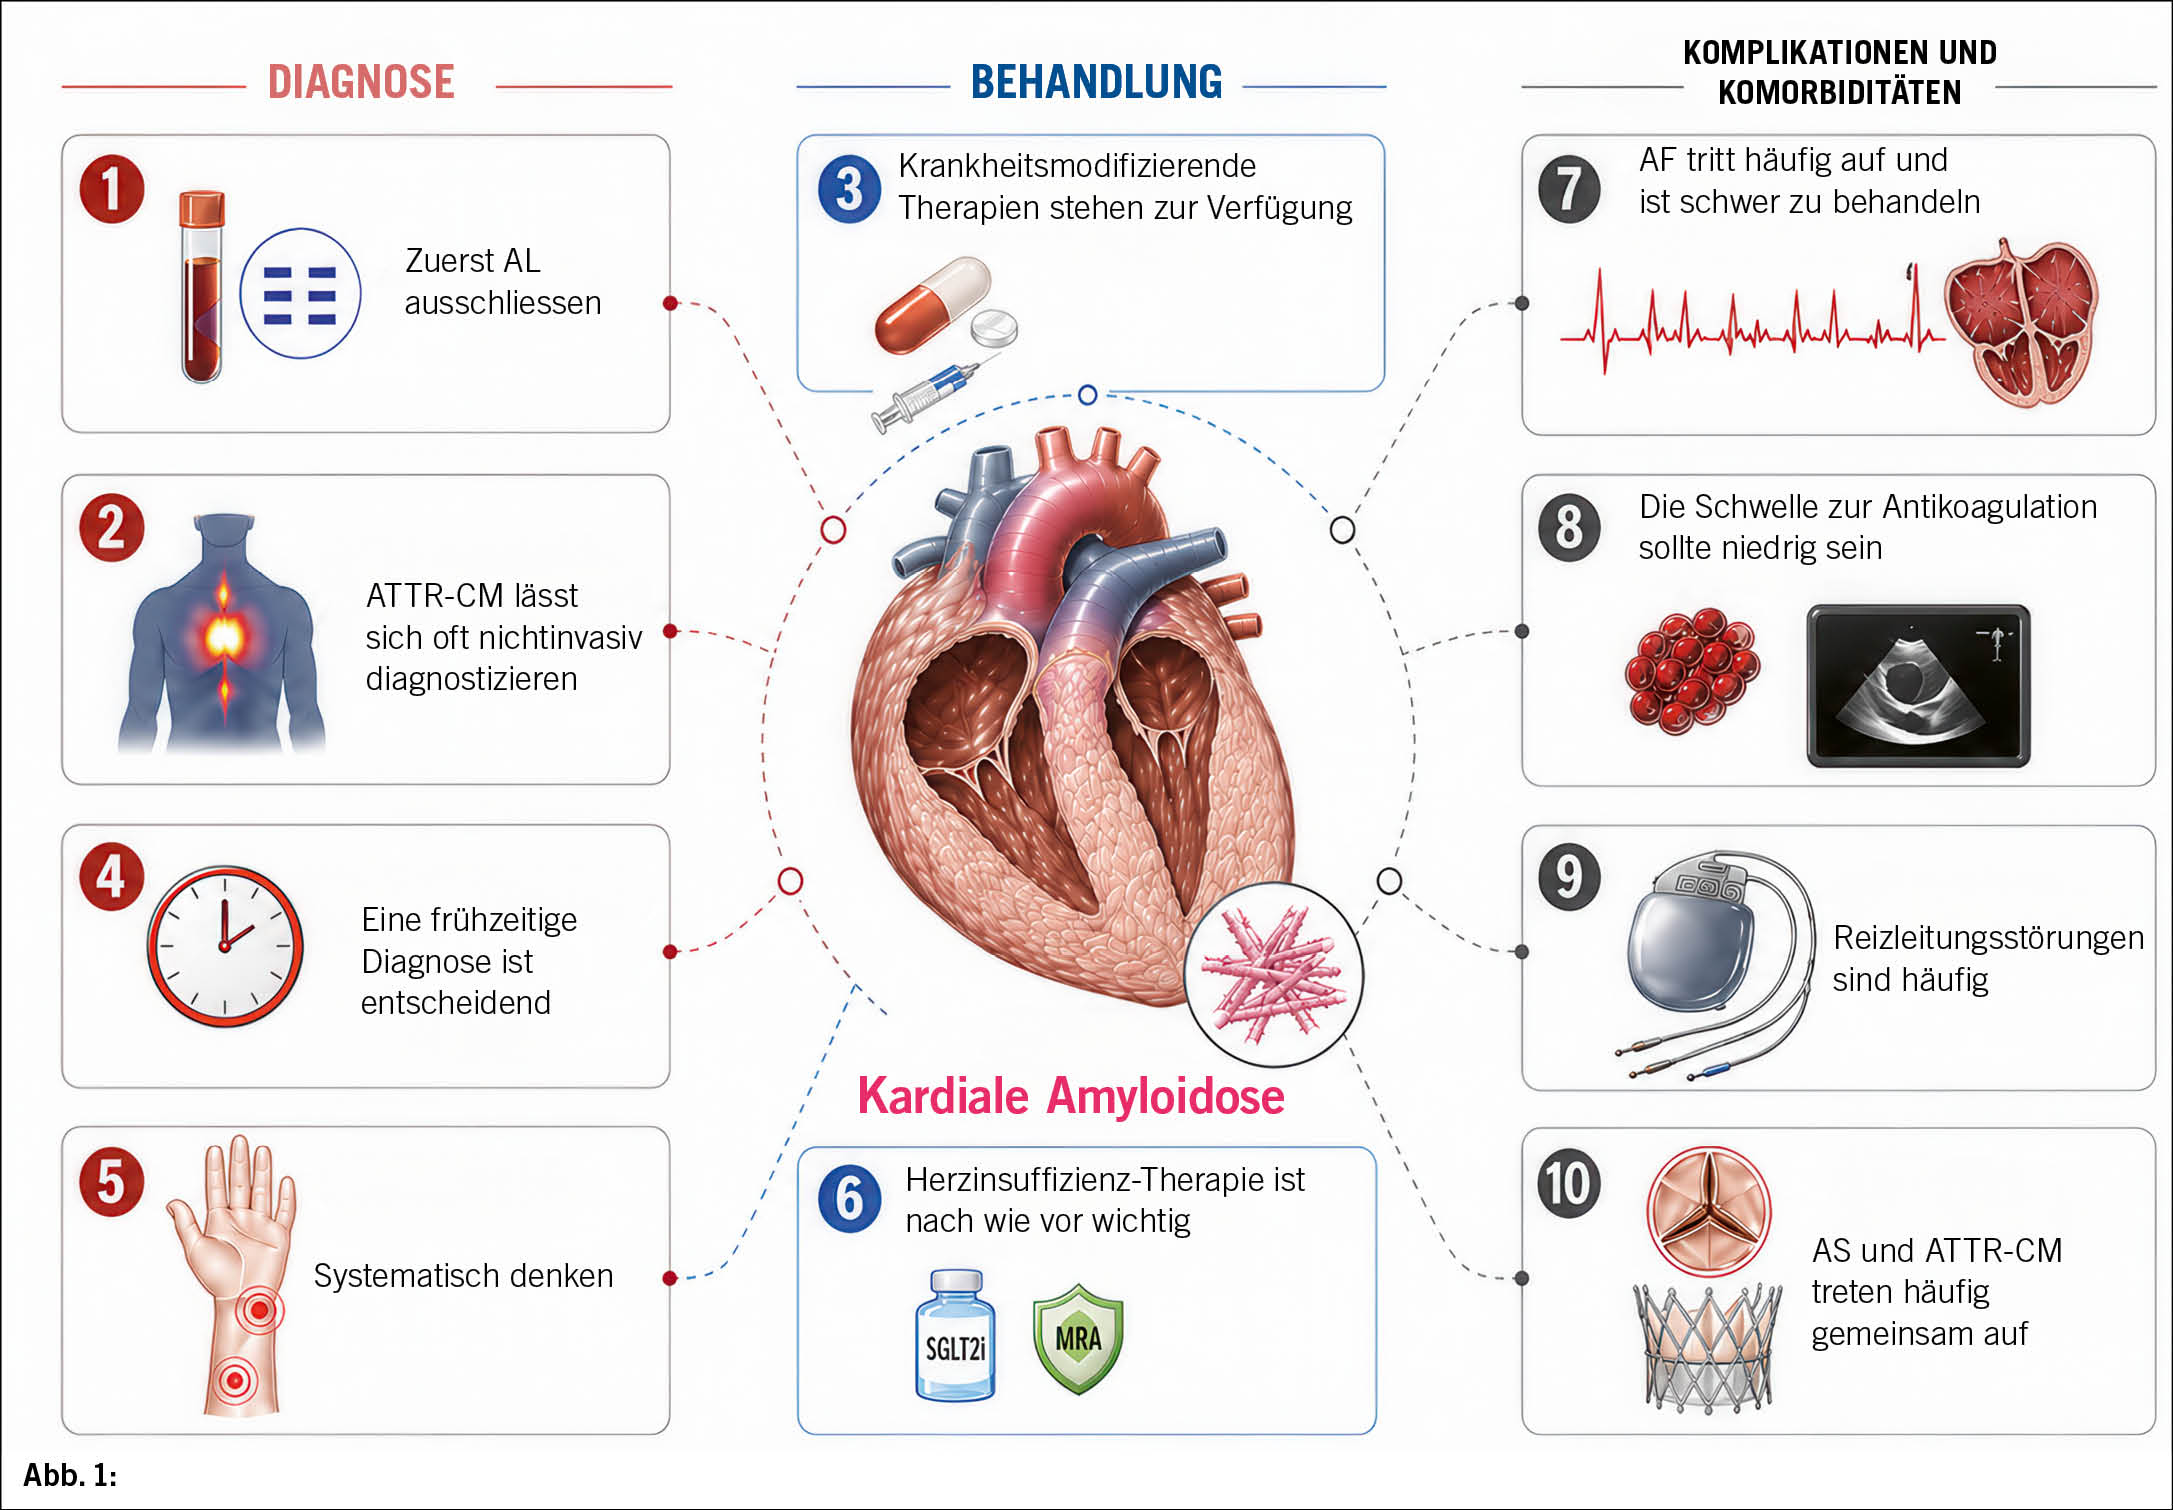
9. Reizleitungsstörungen sind häufig und erfordern eine sorgfältige Device-Strategie
Reizleitungsstörungen sind eine sehr häufige Manifestation der kardialen Amyloidose. Bradykardes Vorhofflimmern, atrioventrikuläre Blockierungen und chronotrope Inkompetenz treten insbesondere bei der ATTR-CM häufig auf. Viele Patienten benötigen im weiteren Verlauf eine Device-Therapie.
Die entscheidende klinische Frage lautet dabei nicht nur, ob ein Herzschrittmacher implantiert werden soll, sondern auch, welche Stimulationsstrategie gewählt wird (11). Eine rechtsventrikuläre Stimulation kann die Dyssynchronie und die Herzinsuffizienz in einem bereits steifen Ventrikel verstärken. Da bei den meisten Patienten mit einer hohen ventrikulären Stimulationslast zu rechnen ist, sollten die kardiale Resynchronisationstherapie (CRT) oder die Stimulation des Reizleitungssystems – das sogenannte Conduction System Pacing (CSP) – in den meisten Fällen als bevorzugte Strategien erwogen werden. Sie sollten nicht erst Patienten vorbehalten bleiben, deren Zustand sich nach konventioneller rechtsventrikulärer Stimulation verschlechtert hat (9).
Obwohl die Evidenz weiterhin begrenzt ist, spricht sie für eine proaktive, am Phänotyp orientierte Planung der Device-Therapie, idealerweise an Zentren mit Expertise sowohl in der Amyloidosebehandlung als auch in der Elektrophysiologie.
10. Aortenstenose und ATTR-CM treten häufig gemeinsam auf – eine Amyloidose ist kein Grund, auf eine TAVI zu verzichten
Das gemeinsame Auftreten einer schweren Aortenstenose und einer ATTR-CM ist klinisch bedeutsam und wird in der modernen kardiologischen Praxis zunehmend beobachtet. Bei einem relevanten Anteil der zur Transkatheter-Aortenklappenimplantation (TAVI) überwiesenen Patienten wird eine ATTR-CM festgestellt. In mehreren Fallserien lag die Prävalenz bei mindestens 10 %.
Diese Konstellation darf nicht zu therapeutischem Nihilismus führen. Die verfügbaren Daten zeigen vielmehr konsistent, dass die meisten Patienten mit schwerer Aortenstenose und begleitender ATTR-CM im Vergleich zu einer konservativen Behandlung deutlich von einer TAVI profitieren (12).
Bei Patienten mit Aortenstenose sollte daher eine hohe klinische Aufmerksamkeit für eine mögliche ATTR-CM bestehen. Bei verdächtigen Befunden in der Bildgebung oder entsprechenden anamnestischen Hinweisen sollte eine gezielte diagnostische Abklärung erfolgen. Nach der Klappenintervention muss die ATTR-CM gemäss den etablierten krankheitsspezifischen Therapiestrategien weiterbehandelt werden, da die zugrunde liegende Kardiomyopathie weiterhin einen wesentlichen Einfluss auf die Prognose hat.
Leiter Ambulatorium und Echokardiographie
Kardiologie, Herzzentrum Luzern
Luzerner Kantonsspital
6000 Luzern
simon.staempfli@luks.ch
SFS erhielt Reisekostenzuschüsse, Vortragshonorare, Beratungshonorare und Unterstützung bei der Durchführung von Studien von Abbott Structural Heart, Alnylam, Amgen, AstraZeneca, Bayer, Bristol-Myers Squibb, Daiichi-Sankyo, Edwards, Fumedica, Novartis, Novo Nordisk, Polares Medical, Pfizer und Takeda.
1. Ruberg FL, Maurer MS. Cardiac Amyloidosis Due to Transthyretin Protein: A Review. JAMA 2024;331(9):778-791. DOI: 10.1001/jama.2024.0442.
2. Rieger MJ, Flammer AJ, Gerull S, et al. Updated recommendations for the treatment of light-chain amyloidosis from the Swiss Amyloidosis Network. Swiss Med Wkly 2025;155:4219. DOI: 10.57187/s.4219.
3. Alwan L, Benz DC, Cuddy SAM, et al. Current and Evolving Multimodality Cardiac Imaging in Managing Transthyretin Amyloid Cardiomyopathy. JACC Cardiovasc Imaging 2024;17(2):195-211. DOI: 10.1016/j.jcmg.2023.10.010.
4. Condoluci A, Theaudin M, Schwotzer R, et al. Management of transthyretin amyloidosis. Swiss Med Wkly 2021;151:w30053. DOI: 10.4414/smw.2021.w30053.
5. Fontana M, Aimo A, Emdin M, et al. Transthyretin amyloid cardiomyopathy: from cause to novel treatments. European heart journal 2026;47(1):54-63. DOI: 10.1093/eurheartj/ehaf667.
6. Claggett BL, Fontana M, Vaduganathan M, et al. Timing of Mortality Benefit in Outcomes Trials in Transthyretin Amyloidosis. Journal of the American College of Cardiology 2026;87(5):522-529. DOI: 10.1016/j.jacc.2025.09.1512.
7. Galuszka OM, Stämpfli SF. Red Flags Suggesting Cardiac Transthyretin Amyloidosis (ATTR) in Clinical Practice. Praxis 2023;112(5-6):357-361. DOI: 10.1024/1661-8157/a004001.
8. Garcia-Pavia P, Gonzalez-Lopez E, Anderson LJ, et al. Non-amyloid specific treatment for transthyretin cardiac amyloidosis: a clinical consensus statement of the ESC Heart Failure Association. European heart journal 2026;47(1):22-36. DOI: 10.1093/eurheartj/ehaf710.
9. Lellouche N, Defaye P, Algalarrondo V, et al. Management of conduction disease and arrhythmias in patients with cardiac amyloidosis: A position paper from the Working Group of Cardiac Pacing and Electrophysiology of the French Society of Cardiology. Arch Cardiovasc Dis 2025;118(1):63-74. DOI: 10.1016/j.acvd.2024.10.323.
10. El-Am EA, Dispenzieri A, Melduni RM, et al. Direct Current Cardioversion of Atrial Arrhythmias in Adults With Cardiac Amyloidosis. Journal of the American College of Cardiology 2019;73(5):589-597. DOI: 10.1016/j.jacc.2018.10.079.
11. Writing C, Kittleson MM, Ruberg FL, et al. 2023 ACC Expert Consensus Decision Pathway on Comprehensive Multidisciplinary Care for the Patient With Cardiac Amyloidosis: A Report of the American College of Cardiology Solution Set Oversight Committee. Journal of the American College of Cardiology 2023;81(11):1076-1126. DOI: 10.1016/j.jacc.2022.11.022.
12. Nitsche C, Scully PR, Patel KP, et al. Prevalence and Outcomes of Concomitant Aortic Stenosis and Cardiac Amyloidosis. Journal of the American College of Cardiology 2021;77(2):128-139. DOI: 10.1016/j.jacc.2020.11.006.
info@CardioSuisse
- Vol. 16
- Ausgabe 4
- Oktober 2026